De la forme galénique à l’acceptation
Guide d’ingénierie pour le remplissage et l’emballage pharmaceutiques
1. Laissez la forme galénique définir le procédé
Les solutions orales et les sirops nécessitent une méthode de dosage adaptée à la viscosité, au volume de remplissage et au comportement de formation d’écume. Les suspensions soulèvent des questions concernant le dépôt, le mélange, le passage des particules et les changements durant le temps de garde prévu. Évaluez ces conditions avec une formulation représentative avant de choisir la voie du produit et la pompe.
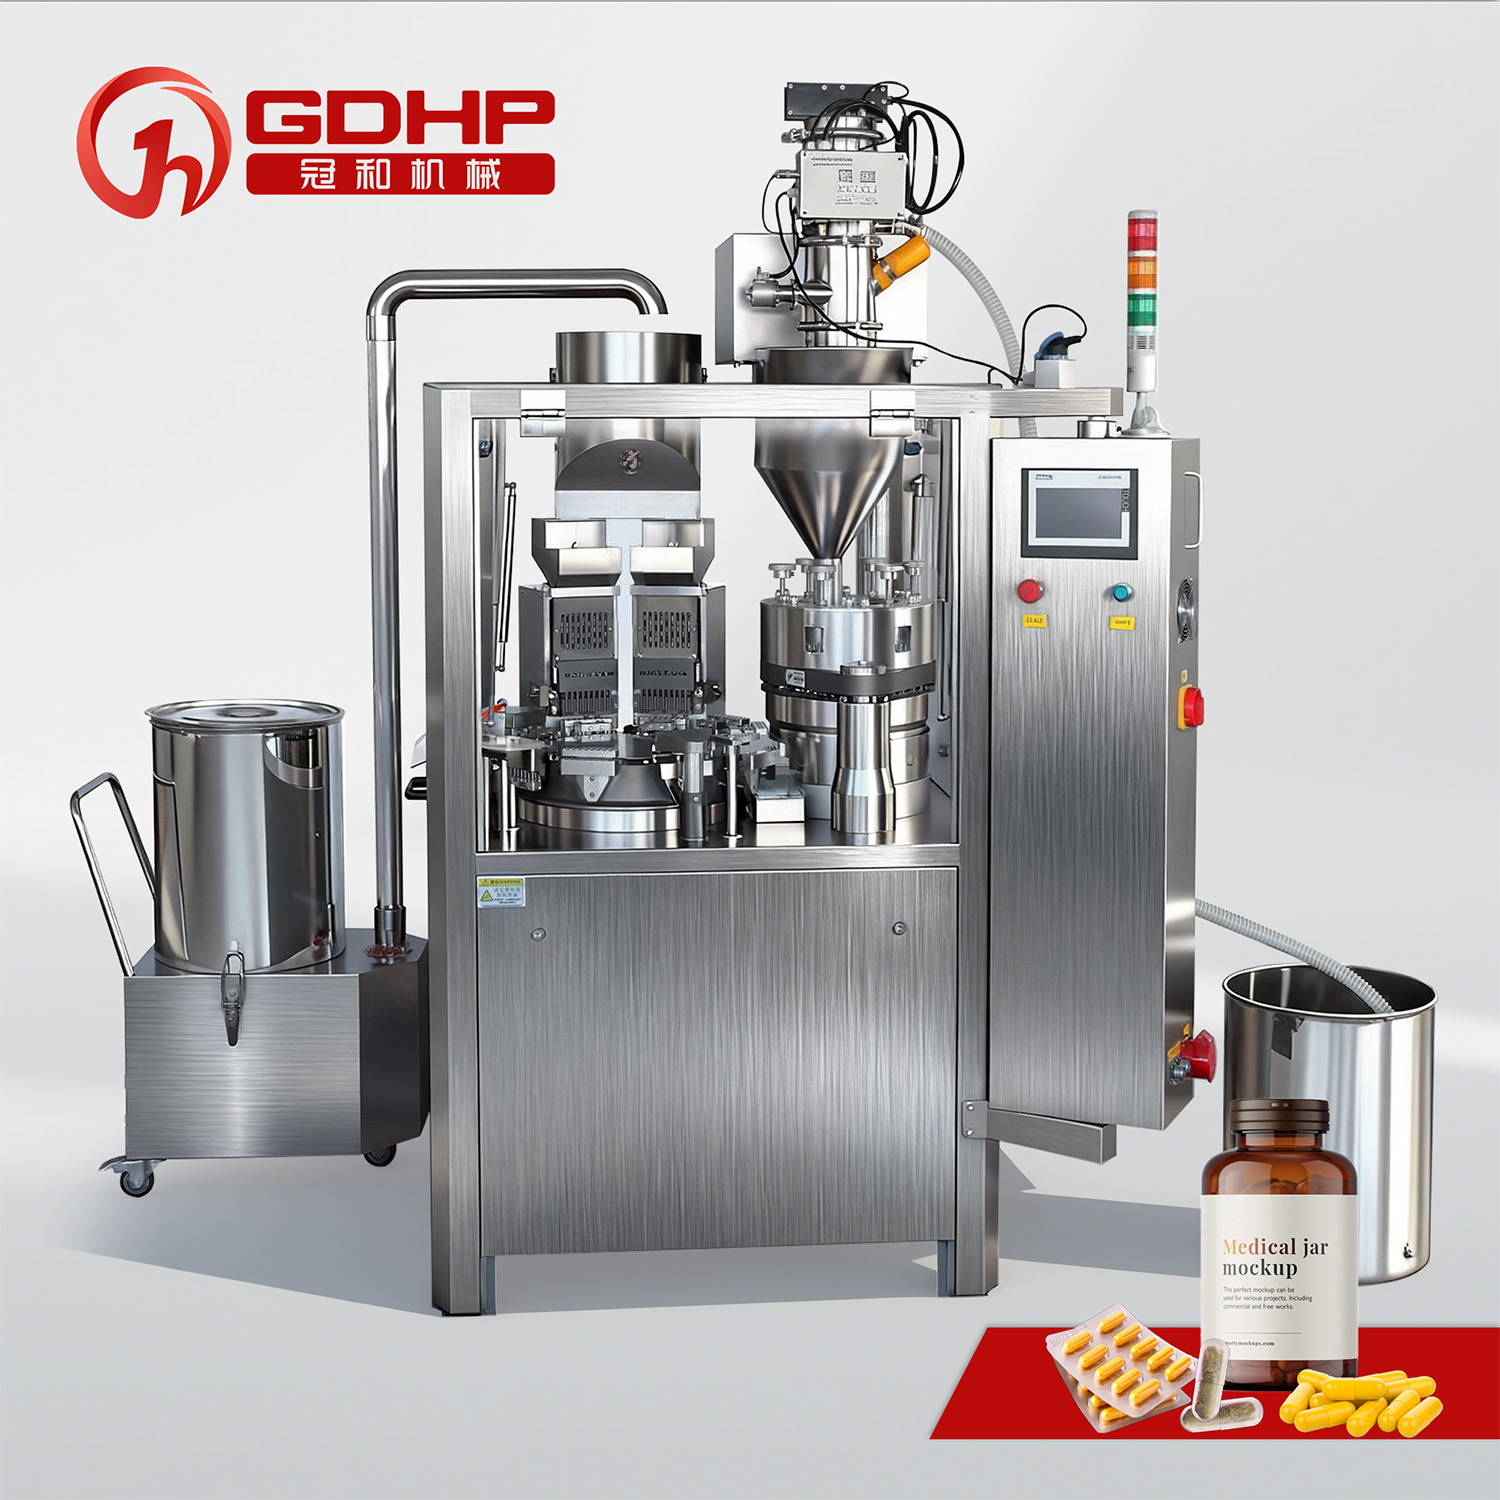
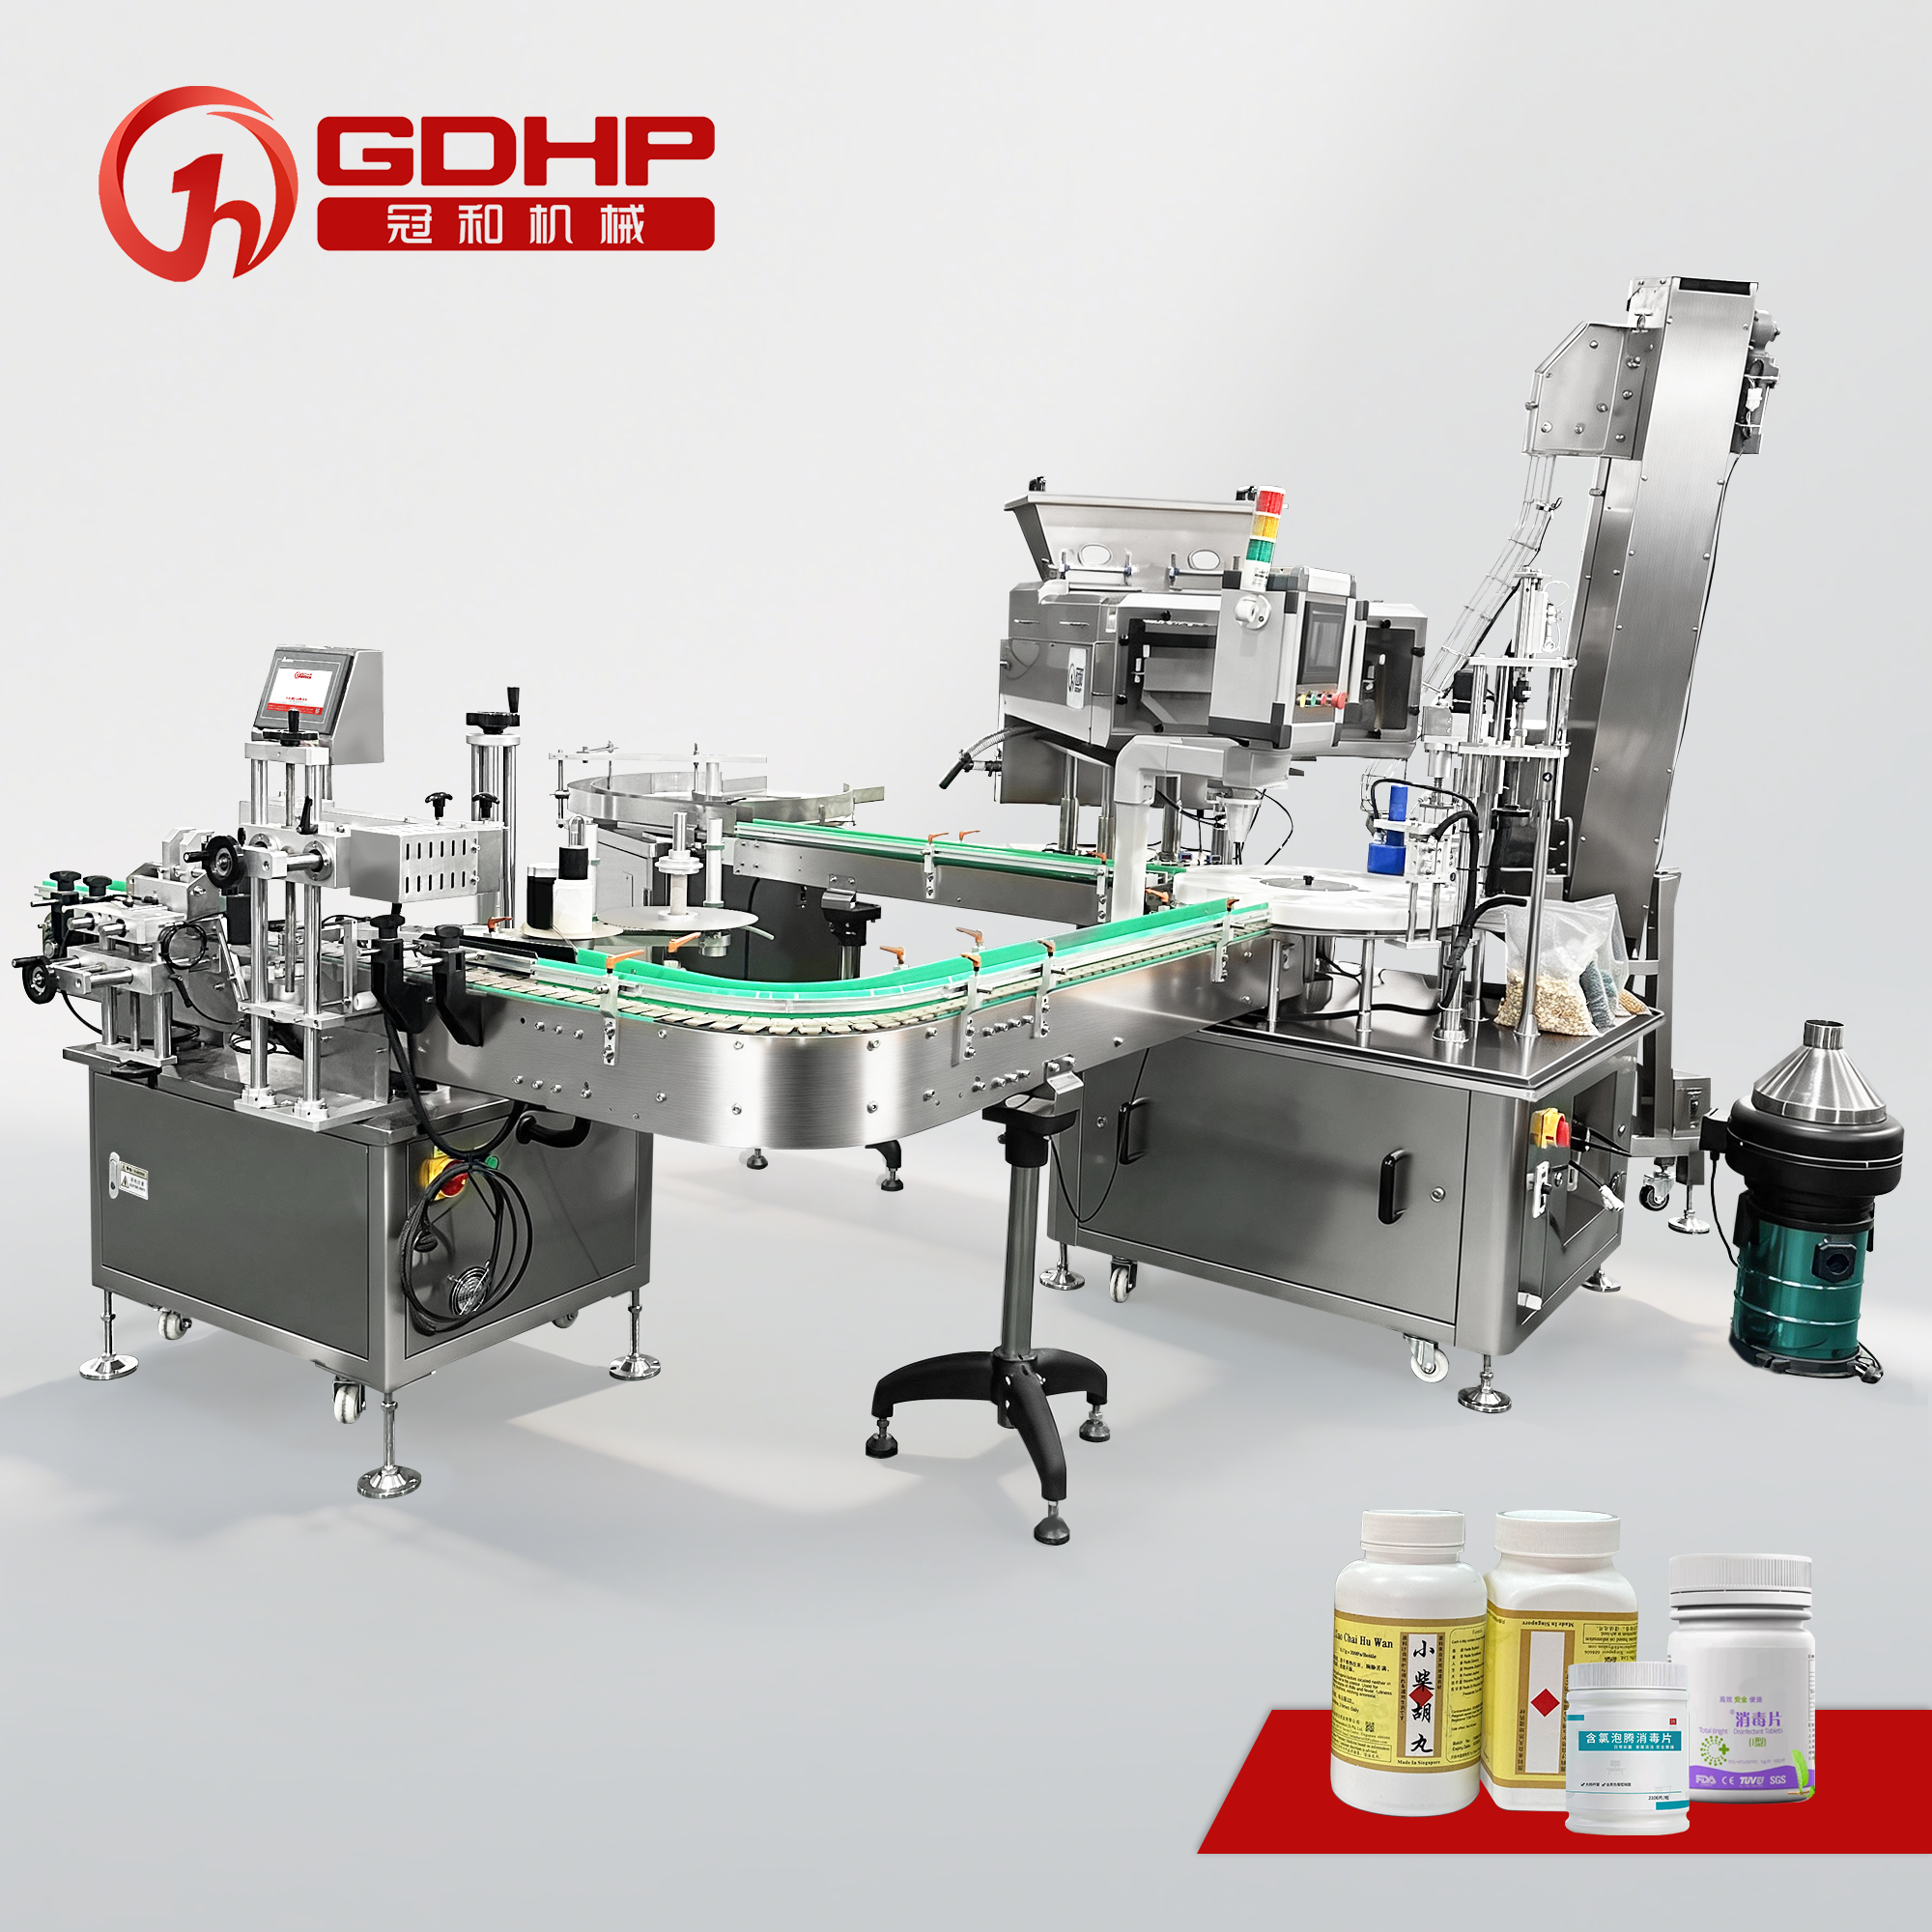
Les onguents et les crèmes nécessitent un apport contrôlé, une buse adaptée et une méthode de scellement du tube compatible avec le matériau d’emballage. Le remplissage de capsules dures gère les poudres ou granules à l’intérieur des enveloppes de capsules; le comptage des comprimés et des capsules gère les unités de dosage finies pour l’emballage en flacon. Comparez le machine de remplissage et de scellement de tubes et compteur de tablettes et de capsules à ces tâches distinctes.
2. Spécifiez la dose et le test d’acceptation ensemble
Pour les liquides, indiquez le volume nominal de remplissage et l’écart admissible, et définissez si la vérification utilise le volume ou la masse avec une conversion de densité appropriée. Pour le remplissage de capsules, définissez la variation de poids de remplissage et la méthode d’échantillonnage. Pour un compteur, définissez les unités par flacon, l’exactitude du comptage et la manière dont les emballages sous-remplis ou sur-remplis sont détectés et gérés.
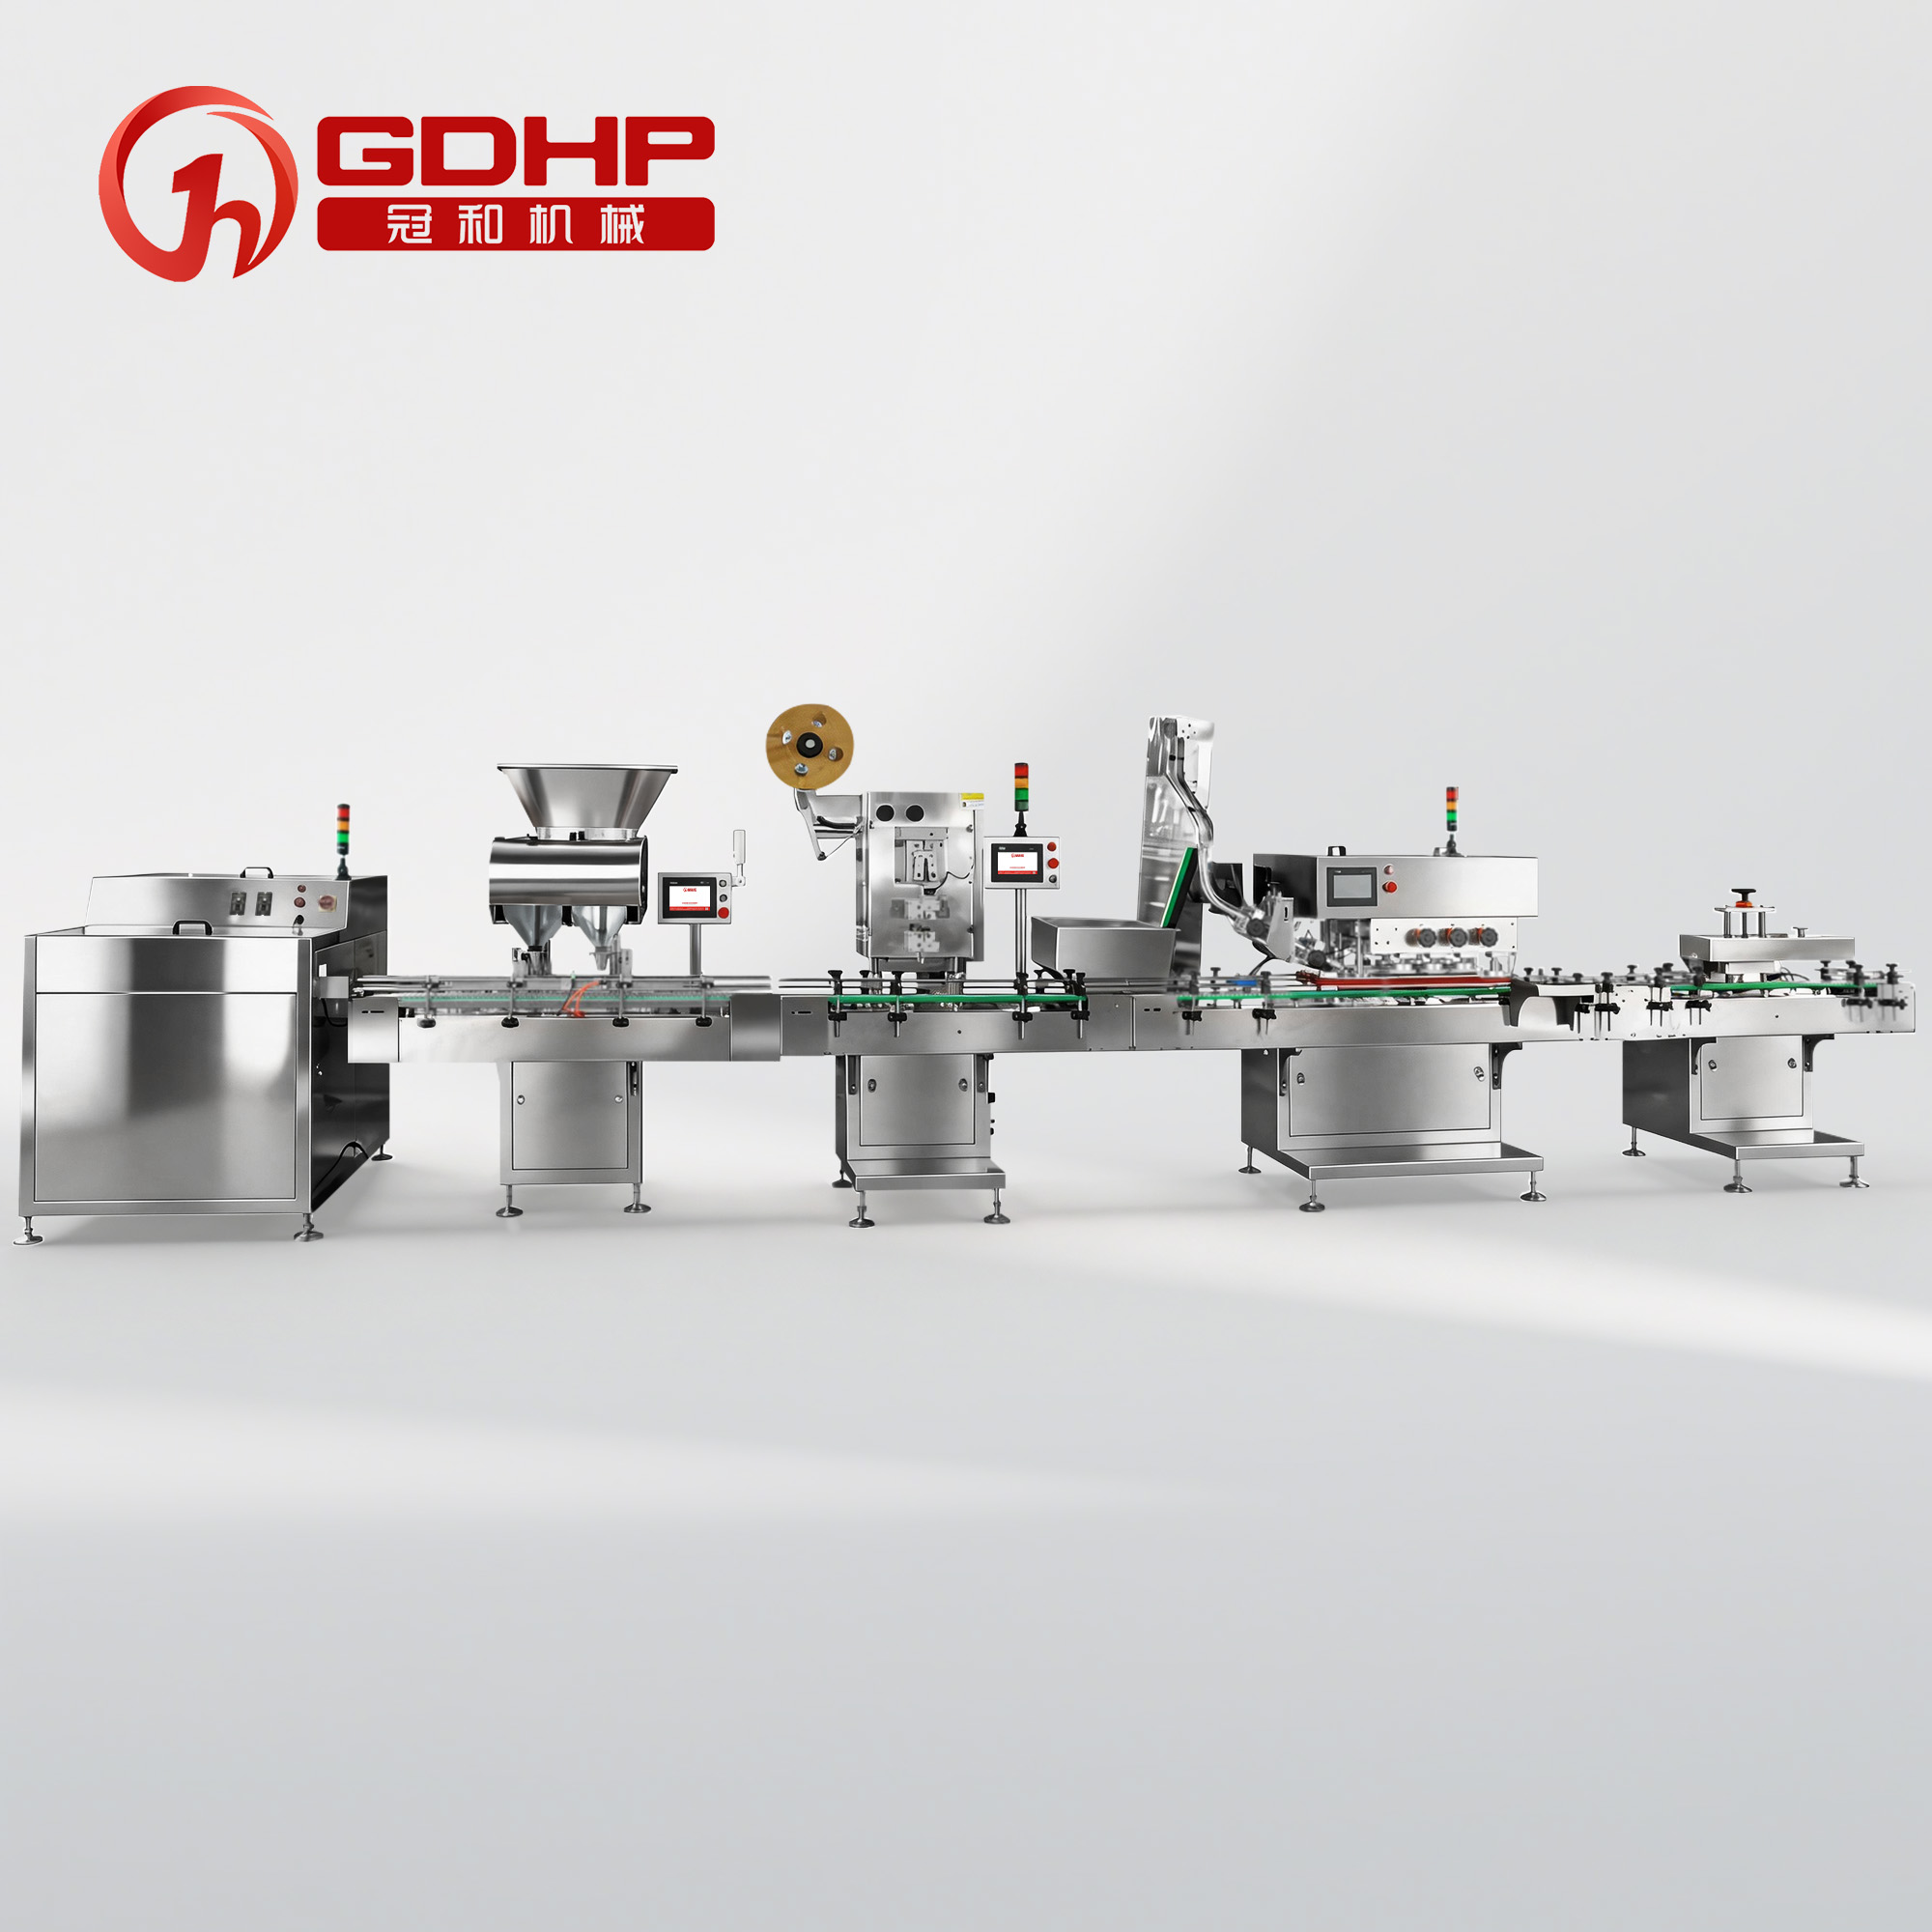
La répétabilité du dosage de l’équipement ne suffit pas à elle seule à établir la puissance du médicament ou l’uniformité du contenu. Acceptez le matériel de test, la température, la taille des échantillons, la vitesse de fonctionnement et les conditions de démarrage. Mesurez la production de l’ensemble de la ligne configurée, y compris la fermeture, l’inspection et l’étiquetage, plutôt que de combiner les vitesses les plus élevées de machines séparées.
3. Planifiez le chemin de contact et la procédure de nettoyage
Identifiez les pièces en contact avec la formulation : cuves, pompes, tuyauterie, valves, buses et joints. Évaluez leur compatibilité avec le produit et les agents de nettoyage, la rétention des résidus, l’accès au démontage et les conséquences de l’usure des tubes ou des joints. Un grade en inox seul n’établit pas la compatibilité pour chaque formulation.
Définissez les étapes de nettoyage, les responsabilités, l’inspection et les enregistrements entre les lots. 21 CFR 211.67 aborde les procédures et registres de nettoyage et d'entretien du matériel. Les tubulures amovibles dans un système de remplissage péristaltique peuvent simplifier l'accès, mais cela n'élimine pas la nécessité d'établir une stratégie adaptée de nettoyage ou de remplacement. Spécifiez CIP ou SIP uniquement lorsque l'équipement sélectionné et l'ensemble du circuit sont conçus et évalués pour ce processus.
4. Séparer la propreté de la capacité aseptique
Le nettoyage élimine les résidus. La désinfection réduit ou inactive les micro-organismes mais peut ne pas éliminer les spores bactériennes; la stérilisation nécessite un procédé validé pour éliminer les micro-organismes viables, y compris les spores. Rinçage par air peut aider à éliminer les particules libres dans des contenants appropriés, mais ce n'est pas un procédé de stérilisation. Une enceinte à flux d'air local est une partie d'une stratégie plus vaste de contrôle environnemental et ne suffit pas à elle seule à établir un processus de fabrication stérile.
Si le produit médicinal nécessite une fabrication stérile, déterminer si le procédé utilise une stérilisation terminale ou un traitement aseptique. Évaluer l'installation, le personnel, la préparation du contenant et de la fermeture, les transferts, la surveillance environnementale et la validation du procédé comme un système complet. Les exigences pour les produits stériles exigent une revue technique distincte de l'équipement proposé et de son intégration.
5. Adapter la manutention et la fermeture à l'emballage
Fournir les bouteilles réelles, bouchons, tubes ou enveloppes de capsules aux côtés des dessins et tolérances. La géométrie des bouteilles influence les guides, les étoiles et les patins. Les bouchons filetés nécessitent une plage de couple convenue; les bouchons crimpés nécessitent des outillages appropriés et des vérifications de montage. Les tubes en plastique ou composites nécessitent des conditions de scellement compatibles, tandis que les capsules rigides exigent un engagement et un verrouillage corrects.
Définir les contrôles pertinents pour le lot : bouchons manquants ou décalés, engagement de la fermeture, défauts d’étanchéité du tube, fuite et, le cas échéant, intégrité de l’emballage-clos. Les contrôles de présence du capteur ne remplacent pas un test d’intégrité convenu. Le machine de capsulage servo est sélectionné par rapport à la combinaison réelle bouchon et bouteille, et non au seul diamètre nominal du bouchon.
6. Protéger l’identité de l’étiquette à chaque changement de lot
Confirmer quelle étiquette appartient à chaque produit et à chaque taille d’emballage, où le numéro de lot et les informations d’expiration seront appliqués, et comment leur présence et lisibilité seront vérifiées. Définir le dégagement de ligne, l’élimination des matériaux du lot précédent, la réconciliation des étiquettes lorsque applicable, et la libération documentée avant de redémarrer.
Pour la fabrication de médicaments finis, 21 CFR 211.130 apporte des contrôles d’emballage et d’étiquetage, y compris la prévention des mélanges et l’inspection pré-utilisation documentée. Une machine d’étiquetage de bouteilles applique des étiquettes; le codage, l’inspection visuelle, la sérialisation, l’agrégation et les dossiers électroniques nécessitent leur propre matériel, logiciel et périmètre de vérification spécifiés.
7. Transformer le URS en plan d’acceptation
Rédiger la Spécification des Exigences Utilisateur (URS) avant que la configuration ne soit figée. Définir ce que doit faire l’équipement, comment il sera nettoyé et exploité, et les preuves requises pour l’acceptation. Attribuer la responsabilité des utilités, des interfaces amont et aval, des essais, des écarts et de l’approbation des documents.
Les vérifications FAT (Factory Acceptance Testing) contrôlent la configuration convenue dans les locaux du fournisseur; les tests SAT (Site Acceptance Testing) les vérifient après installation et intégration. IQ documente l’installation par rapport à la spécification approuvée, OQ vérifie le fonctionnement sur des plages définies, et PQ démontre les performances dans les conditions de production prévues. Ces activités soutiennent une stratégie qualifiée et validée convenue; le FAT seul ne valide pas le procédé de fabrication pharmaceutique. Utilisez notre liste de vérification FAT de ligne de remplissage pour préparer l’essai de l’équipement, avec l’équipe qualité du fabricant approuvant le périmètre de qualification applicable.
- Forme posologique et caractéristiques de la formulation
- Échantillons d'emballage, dessins et tolérances
- Dose nominale ou quantité et limites d'acceptation
- Production requise en ligne et programme de lot
- Matériaux de contact et stratégie de nettoyage
- Utilités, agencement et exigences environnementales
- Inspection, rejet et identification de lot
- FAT/SAT, assistance à la qualification et livrables