Dalla forma di dosaggio all'accettazione
Guida ingegneristica al riempimento e all'imballaggio farmacologici
1. Lascia che sia la forma di dosaggio a definire il processo
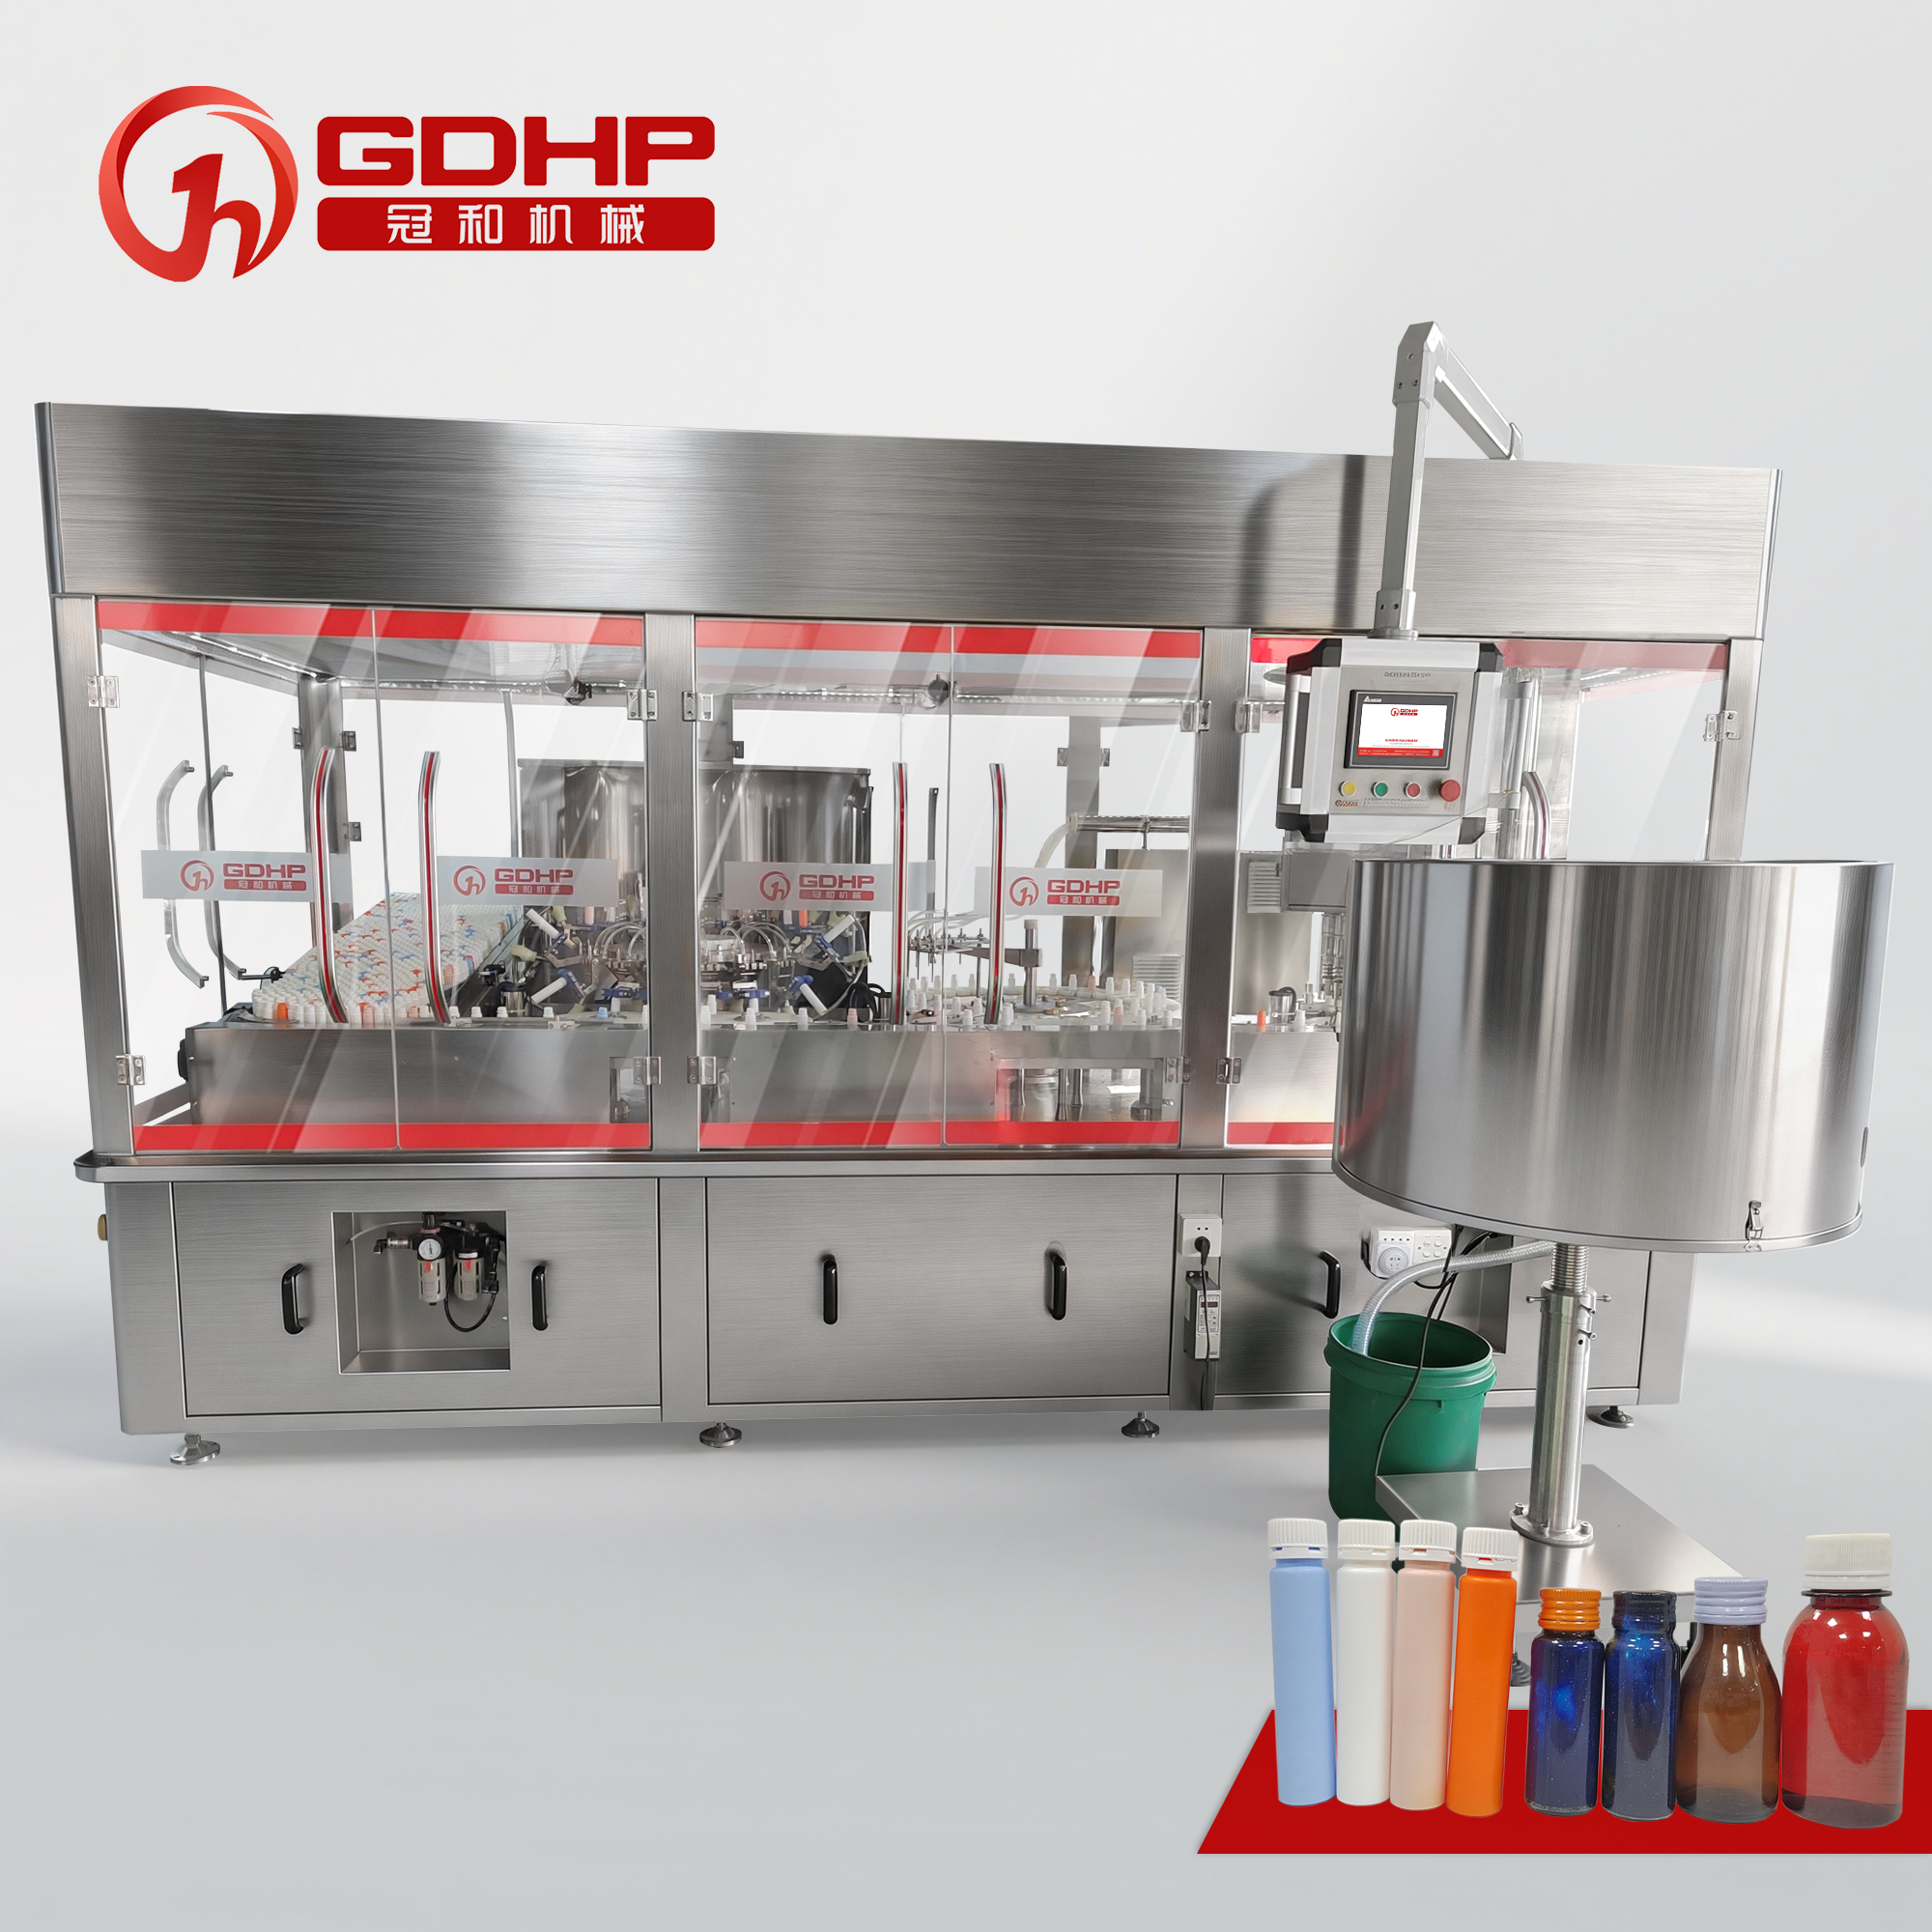
Soluzioni orali e sciroppi richiedono un metodo di dosaggio abbinato alla viscosità, al volume di riempimento e al comportamento schiumoso. Le sospensioni aggiungono questioni di sedimentazione, miscelazione, passaggio delle particelle e cambiamenti durante il tempo di sospensione previsto. Valuta tali condizioni con una formulazione rappresentativa prima di selezionare il percorso del prodotto e la pompa.
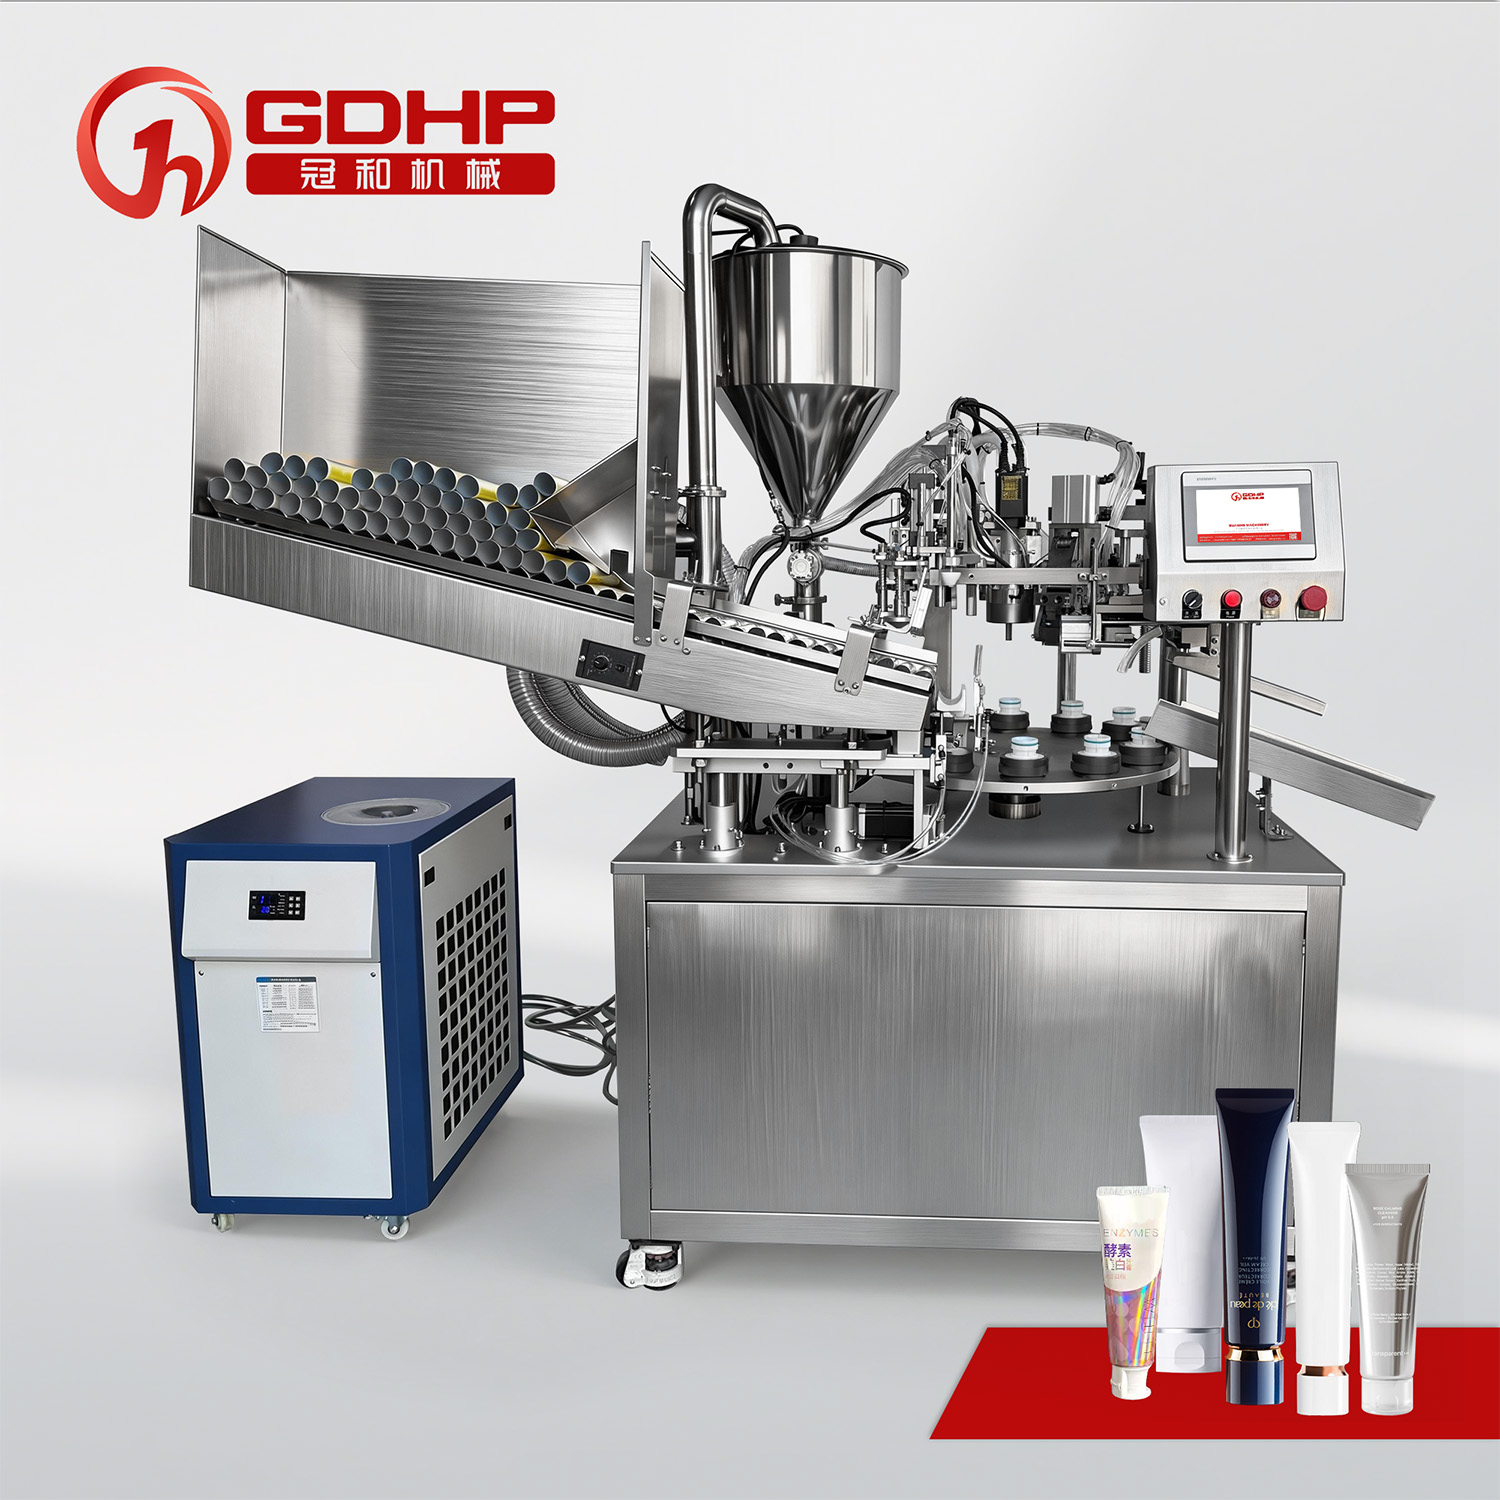
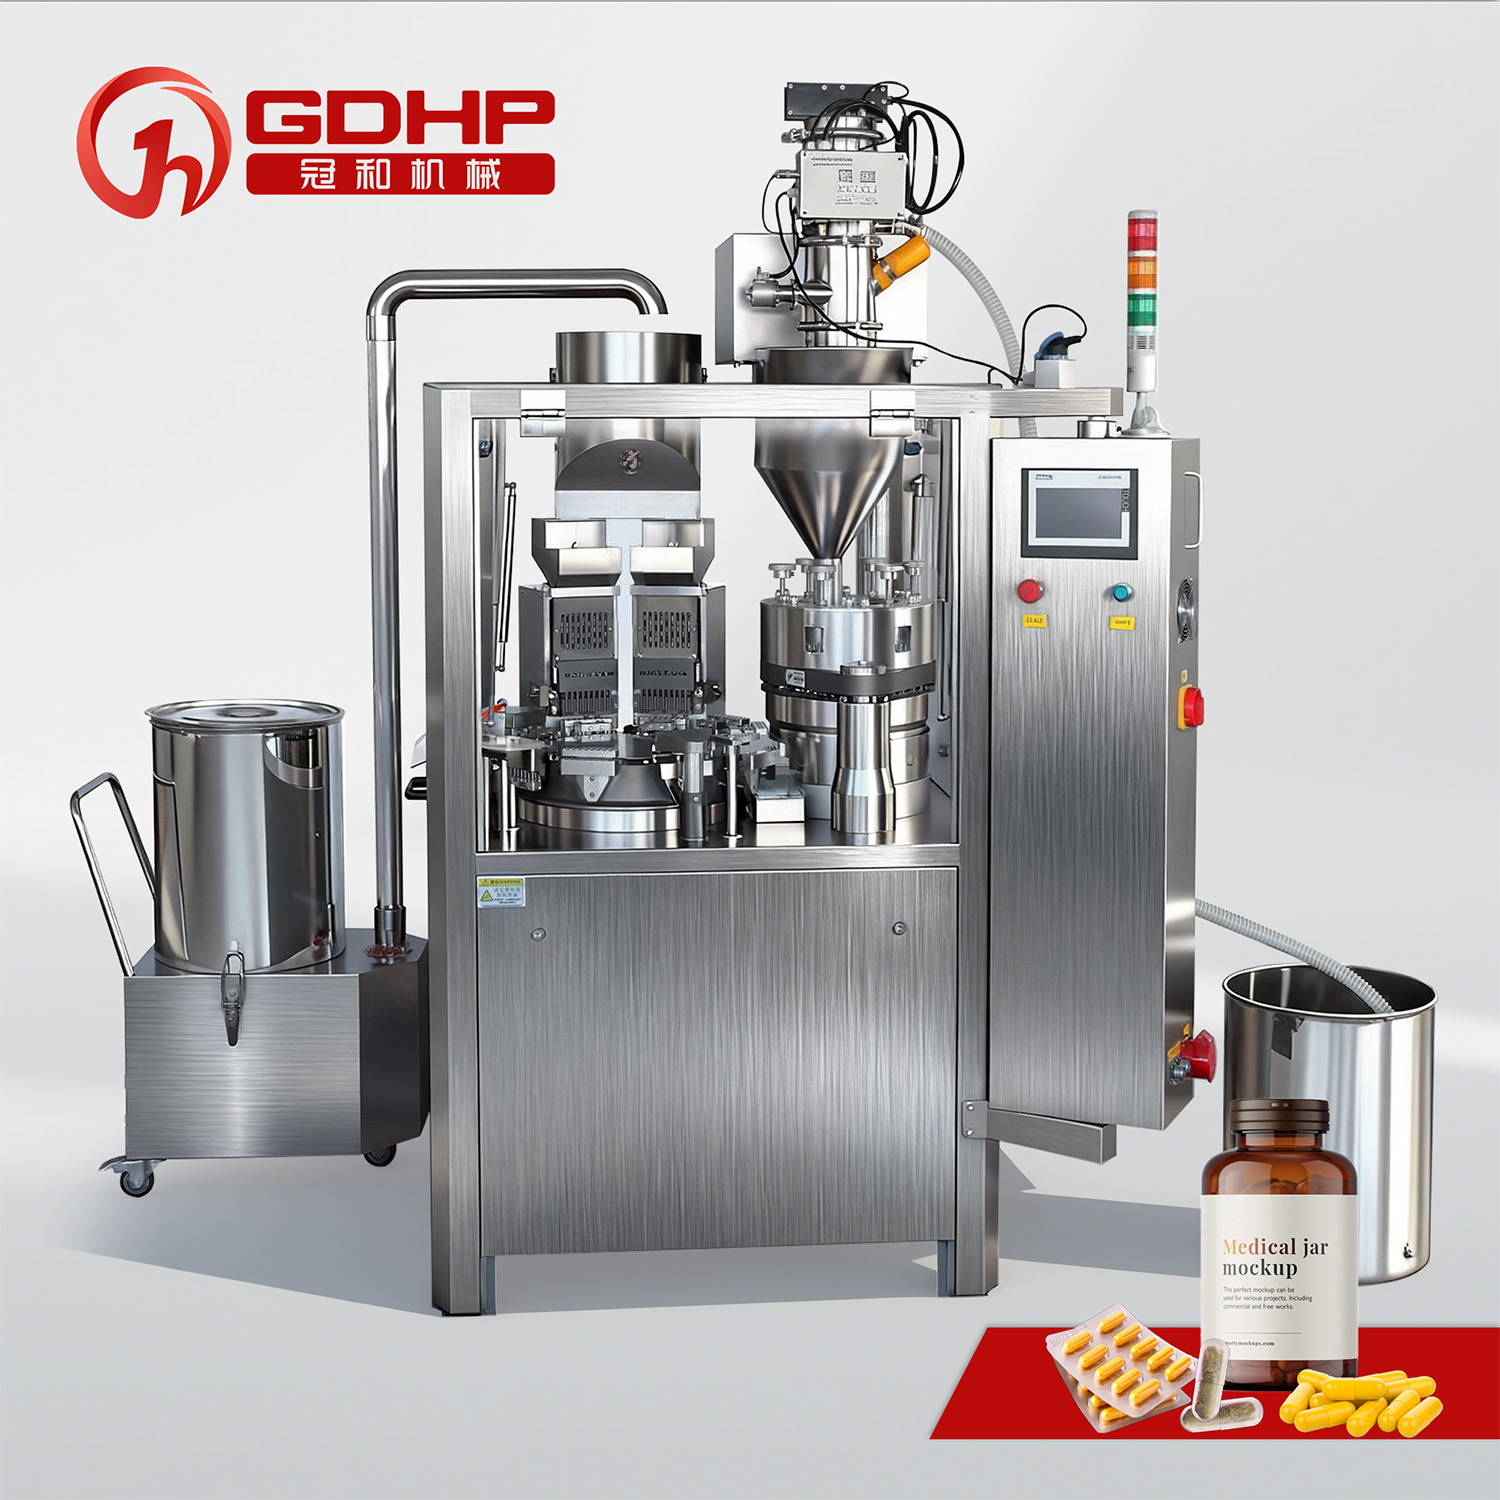
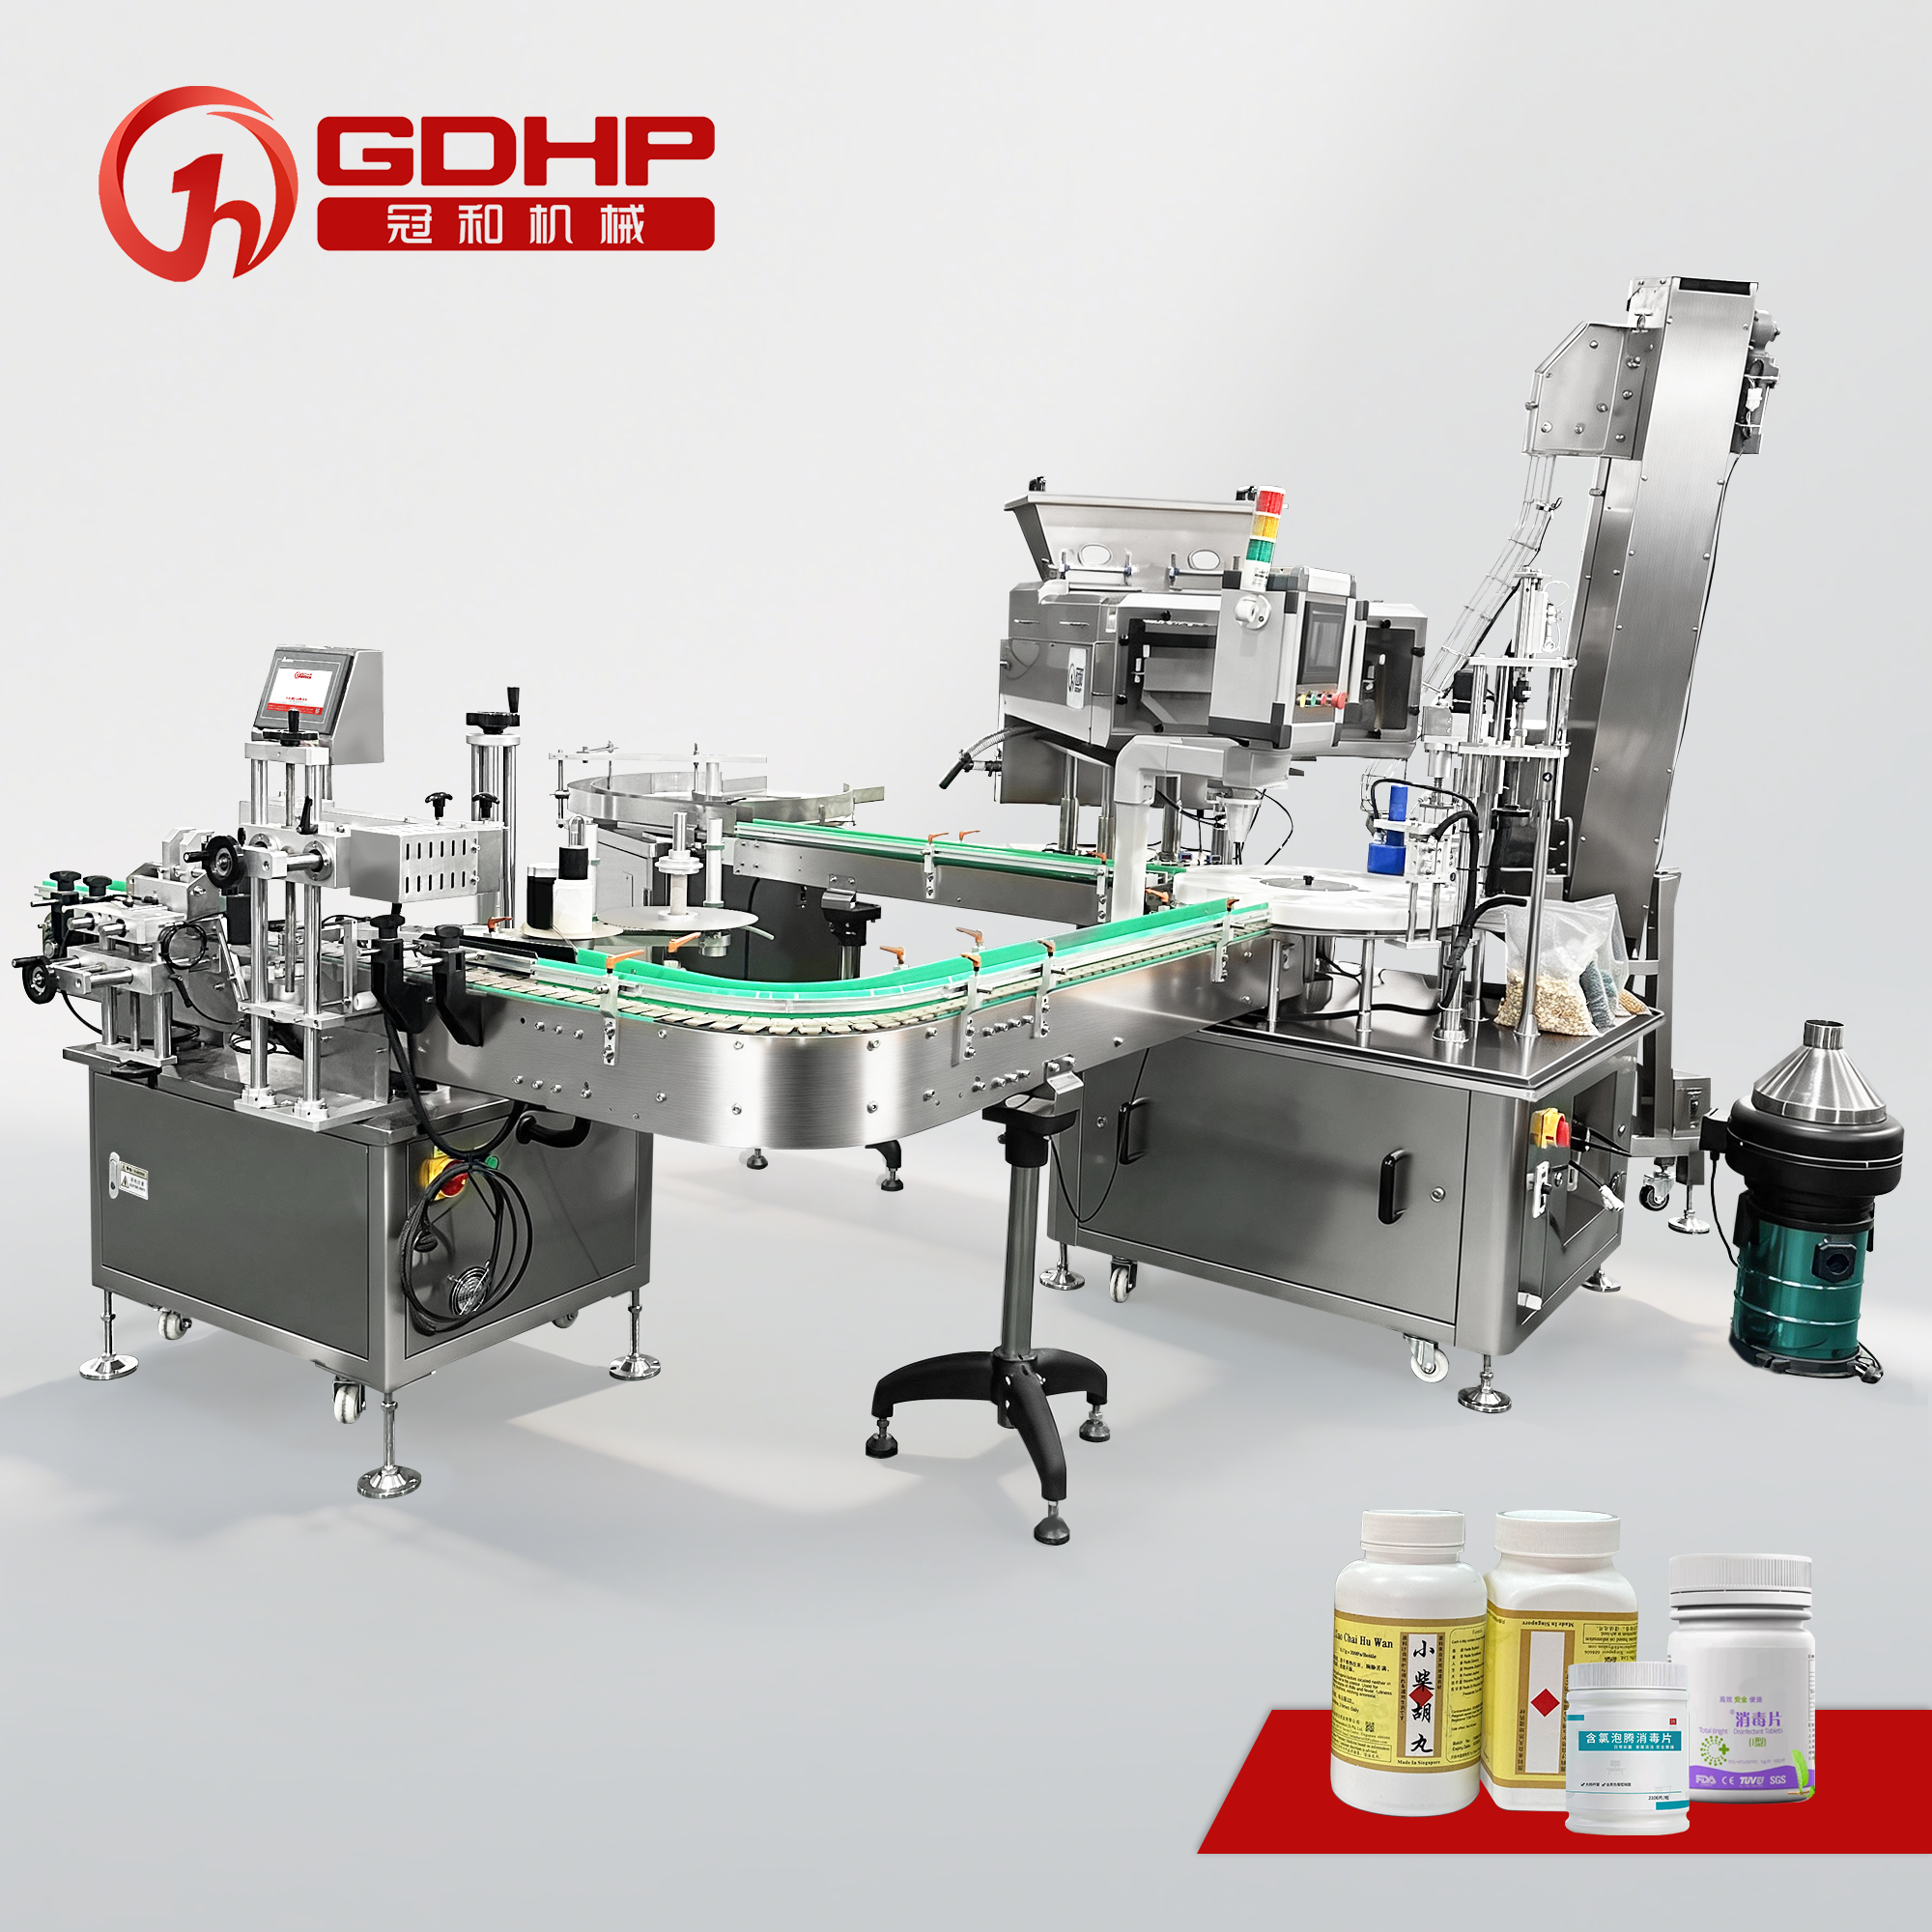
Unguenti e creme necessitano di alimentazione controllata, un ugello adatto e un metodo di sigillatura del tubetto compatibile con il materiale di imballaggio. Il riempimento di capsule rigide gestisce polveri o granuli all'interno delle capsule; il conteggio di compresse e capsule gestisce unità di dosaggio finite per l'imballaggio in bottiglia. Confronta il macchina di riempimento e sigillatura del tubetto e conta-compresse e capsule contro questi compiti distinti.
2. Specifica la dose e il test di accettazione insieme
Per i liquidi, indica il volume nominale di riempimento e la deviazione ammissibile, e definisci se la verifica utilizza volume o massa con una conversione di densità appropriata. Per riempimento di capsule, definisci la variazione del peso di riempimento e il metodo di campionamento. Per un contatore, definisci unità per bottiglia, correttezza del conteggio e come vengono rilevati e gestiti i pacchi sottodimensionati o sovraccarichi.
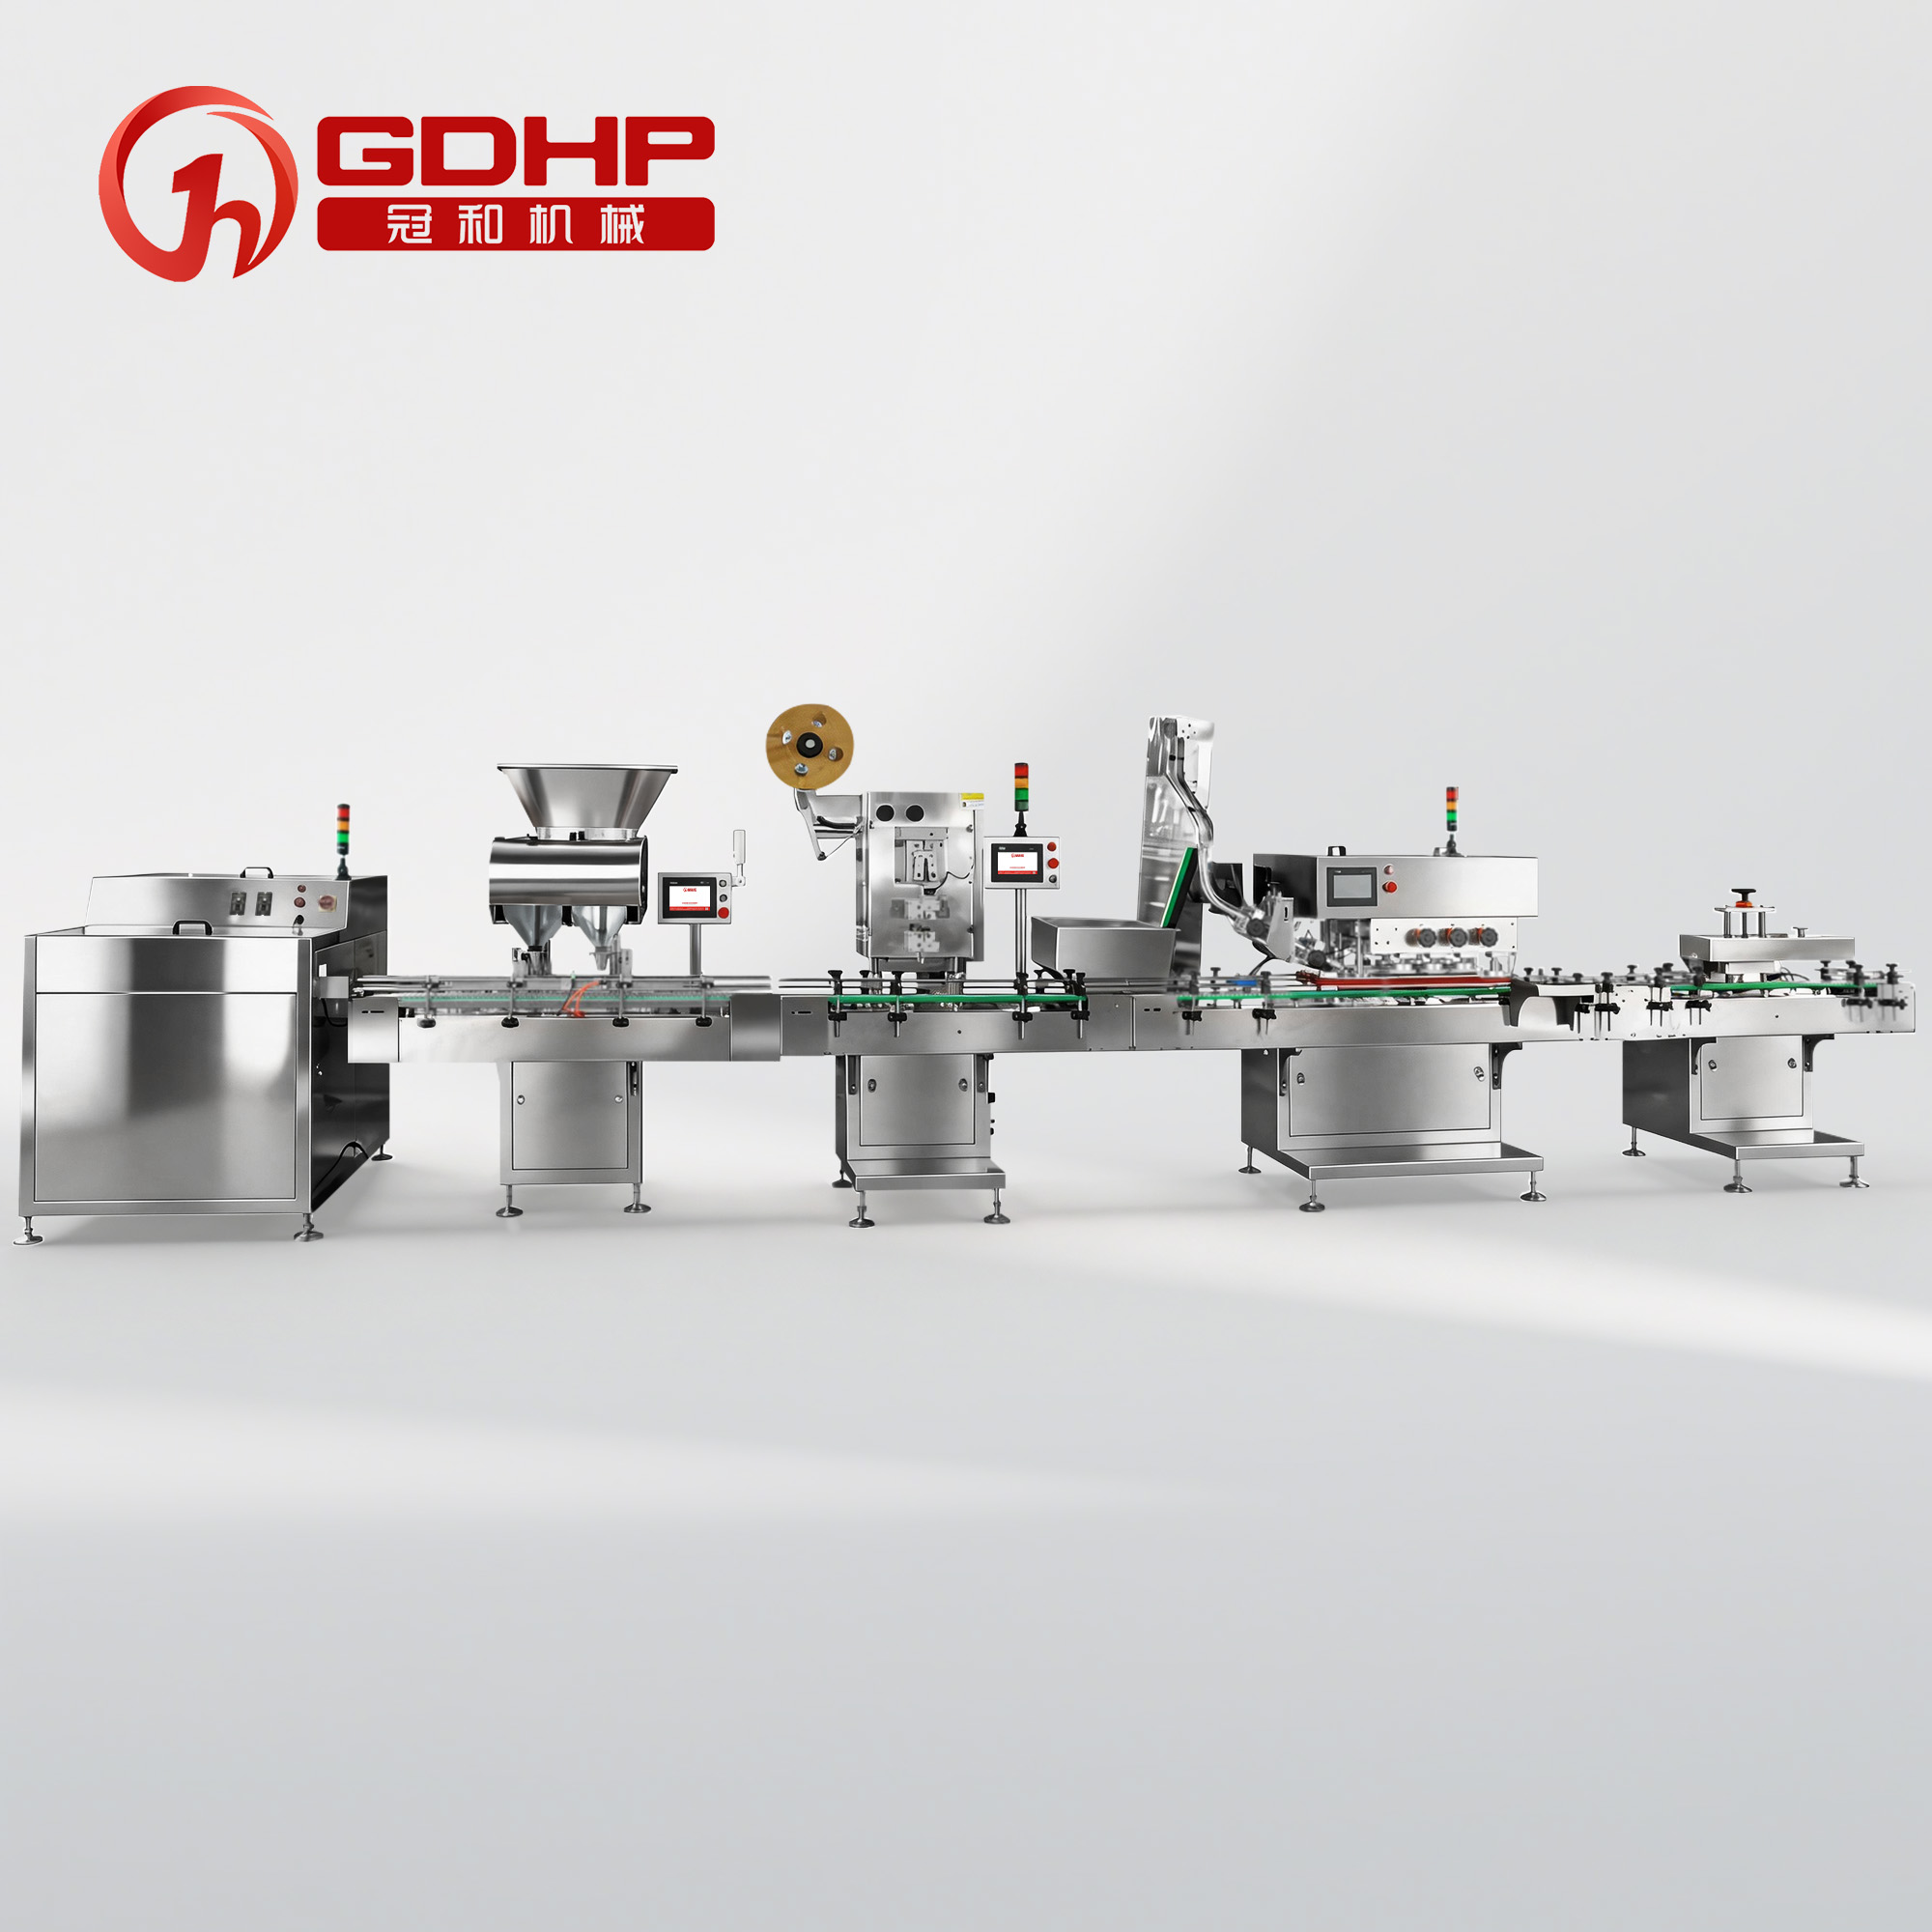
La ripetibilità del dosaggio dell'impianto non stabilisce di per sé la potenza del farmaco o l'uniformità del contenuto. Concorda il materiale di test, la temperatura, la dimensione del campione, la velocità operativa e le condizioni di avvio. Misura la produzione dell'intera linea configurata, inclusi chiusura, ispezione ed etichettatura, piuttosto che combinare le velocità più elevate quotate di macchine separate.
3. Pianifica il percorso di contatto e la procedura di pulizia
Identificare le parti che entrano in contatto con la formulazione: serbatoi, pompe, tubazioni, valvole, ugelli e guarnizioni. Valutare la compatibilità con il prodotto e con gli agenti di pulizia, la ritenzione di residui, l'accesso allo smontaggio e le conseguenze dell'usura di tubazioni o guarnizioni. Una sola graduazione in acciaio inossidabile non stabilisce la compatibilità per ogni formulazione.
Definire i passaggi di pulizia, le responsabilità, l'ispezione e i registri tra lotti. 21 CFR 211.67 tratta procedure e registri di pulizia e manutenzione delle attrezzature. Le tubazioni rimovibili in una stampa peristaltica possono semplificare l'accesso, ma non eliminano la necessità di stabilire una strategia di pulizia o sostituzione idonea. Specificare CIP o SIP solo quando l'attrezzatura selezionata e l'intero circuito sono progettati e valutati per quel processo.
4. Separa la pulizia dall'aptità asettica
La pulizia rimuove residui. La disinfezione riduce o inattiva microorganismi, ma potrebbe non eliminare le spore batteriche; la sterilizzazione richiede un processo validato per eliminare microorganismi viability, comprese le spore. Risciacquo dell'aria può aiutare a rimuovere particelle sciolte da contenitori idonei, ma non è un processo di sterilizzazione. Una cabina di flusso d'aria locale è una parte di una più ampia strategia di controllo ambientale e da sola non stabilisce un processo di produzione sterile.
Se il prodotto medicinale richiede una produzione sterile, identificate se il processo utilizza sterilizzazione terminale o lavorazione asettica. Valutate l’impianto, il personale, la preparazione del contenitore e della chiusura, i trasferimenti, il monitoraggio ambientale e la convalida del processo come sistema completo. I requisiti del prodotto sterile richiedono una revisione tecnica separata della apparecchiatura proposta e della sua integrazione.
5. Abbinare la gestione e la chiusura all’imballaggio
Fornire bottiglie reali, tappi, tubi o gusci di capsule insieme a disegni e tolleranze. La geometria della bottiglia influisce su guide, ruote stellate e pucks. I tappi filettati richiedono una finestra di coppia concordata; le chiusure saldate richiedono utensili appropriati e controlli di impostazione. I tubi in plastica o compositi richiedono condizioni di sigillatura compatibili, mentre le capsule rigide richiedono un corretto ingaggio e blocco.
Definite i controlli rilevanti per l’imballaggio: tappi mancanti o stonati, ingaggio della chiusura, difetti di sigillatura dei tubi, perdita e, ove richiesto, integrità contenitore-chiusura. I controlli di presenza dei sensori non sostituiscono un test di integrità concordato. Il servo di chiusura è selezionato rispetto alla combinazione reale di tappo e bottiglia, non al solo diametro nominale del tappo.
6. Proteggere l’identità dell’etichetta in ogni cambiamento di lotto
Confermate quale etichetta appartiene a ciascun prodotto e a ogni formato di confezione, dove verranno applicate le informazioni sul numero di lotto e sulla scadenza e come verrà verificata la loro presenza e leggibilità. Definite lo spazio di sgombero della linea, la rimozione di materiali del lotto precedente, la riconciliazione delle etichette dove applicabile e la liberazione documentata prima di riprendere.
Per la fabbricazione di farmaci finiti negli Stati Uniti, 21 CFR 211.130 affronta controlli su imballaggio ed etichettatura, inclusa la prevenzione di scambi e l’ispezione preuso documentata. Una macchina etichettatrice di bottiglie applica etichette; marcatura, ispezione visiva, serializzazione, aggregazione e registrazioni elettroniche richiedono il proprio hardware, software e ambito di verifica specificati.
7. Trasformare l’URS in un piano di accettazione
Redigere le Specifiche dei Requisiti dell'utente (URS) prima della congelazione della configurazione. Definire cosa deve fare l'attrezzatura, come verrà pulita e operata, e le evidenze necessarie per l'accettazione. Assegnare la responsabilità per le utilities, interfacce a monte e a valle, collaudo, deviazioni e approvazione dei documenti.
Il Factory Acceptance Testing (FAT) verifica la configurazione concordata presso i locali del fornitore; il Site Acceptance Testing (SAT) verifica dopo l'installazione e l'integrazione. IQ documenta l'installazione rispetto alla specifica approvata, OQ verifica il funzionamento su intervalli definiti e PQ dimostra le prestazioni nelle condizioni di produzione previste. Queste attività supportano una strategia di qualificazione e convalida concordata; il FAT da solo non valida il processo di produzione farmaceutico. Usa i nostri checklist FAT della linea di riempimento per preparare la prova dell'attrezzatura, con l'approvazione del team di qualità del produttore per l'ambito di qualificazione applicabile.
- Caratteristiche della forma di dosaggio e della formulazione
- campioni di confezionamento, disegni e tolleranze
- Dose nominale o conteggio e limiti di accettazione
- Output di linea richiesto e programma di lotti
- Materiali di contatto e strategia di pulizia
- Utilità, disposizione e requisiti ambientali
- Ispezione, rifiuto e identificazione del lotto
- FAT/SAT, supporto di qualificazione e deliverables